RT 钠硫电池具有 1675 mAh g 的高理论比容量和 1274 Wh kg 的理论能量密度,这源于两个电极上的可逆电化学反应 [−1−111]。电池的总反应可总结为: + 16Na8+ 16e+→ 8Na− → 8Na2S
从单质硫8到最终放电产物Na2S的阴极转化过程本质上十分复杂,通常始于硫的开环反应8并通过不同链长的多硫化钠中间体进行。室温Na-S电池的电化学行为高度依赖于电解质,醚基和碳酸酯基液体电解质之间表现出显著差异。在醚基电解质中,硫的转化通常遵循固-液-固溶解-沉淀路径。结晶硫8首先形成可溶性的长链Na2物种,随后通过短链中间体还原为Nan/Na2S沉淀。因此,S的放电曲线2呈现出两个明显的电压平台,中间由两个斜坡区域隔开,如图22所示8a.Figure 2a. 图2。 () 醚基电解液中RT Na–S电池的典型放电曲线;() 碳酸酯基电解液中RT Na–S电池选定循环的典型充放电曲线。经许可转载 [],版权所有2024,Elsevier Ltd.) Typical discharge-charge profiles for selected cycles of RT Na–S battery in carbonate-based electrolyte. Reproduced with permission [10], Copyright 2024, Elsevier Ltd. 第一个平台通常在2.2 V附近,与S相关开环及溶解的高阶多硫化物的形成,如方程式(2)所示。8 + 2Na8+ 2e+→ 钠− → Na2S8
以下斜坡区域(约2.20–1.65 V)反映了溶液相还原以及高阶和中阶多硫化物之间的重新分布。方程式(3)提供了Na转化为Na的平衡极限表示。Na和Na也可能瞬时存在。S and NaS may also be transiently populated.28242625 Na2+ 2Na8+ 2e+→ 2Na− → 2Na2S4
低电压平台与短链物种和Na的沉淀有关S. 方程(4)-(6)展示了从Na到Na,Na,或Na的代表性平衡分支它们的相对贡献随溶剂供体强度、盐浓度、宿主化学性质和过电位而变化。S, or NaS. Their relative contributions vary with solvent donor strength, salt concentration, host chemistry, and overpotential.22423222 3Na2+ 2Na4+ 2e+→ 4Na− → 4Na2S3
Na2+ 2Na4+ 2e+→ 2Na− → 2Na2S2
Na2+ 6Na4+ 6e+→ 4Na− → 4Na2S
最终的斜坡区域主要对应于Na的固态或界面转化为NaS,如方程式(7)所示。这一步通常是动力学限制步骤,因为两种产物都是电子绝缘体,且沉淀物会钝化催化和导电表面。S, as represented by Equation (7). This step is often kinetically limiting because both products are electronically insulating and because precipitation can passivate catalytic and conductive surfaces.222 Na2+ 2Na2+ 2e+→ 2Na− → 2Na2S
在碳酸酯基电解液中,硫化学不能简单地套用醚基穿梭机制(图2b)。高阶钠2物种具有亲核性,可能与碳酸酯溶剂发生反应,而纳米限域和不断演化的正极-电解质界面(CEI)可以降低它们的有效活性,并促进准固态或空间局域化的转化[n]。因此,碳酸盐介质通常是在动力学上抑制长程多硫化物传输,而非从热力学上消除多硫化物的形成。部分溶解、短寿命可溶中间体以及CEI破裂仍有可能发生,特别是在早期活化阶段、高硫载量或碳载体约束不足的情况下。因此,在碳酸盐体系中常见的单调下降电压曲线和较低工作电压,反映了硫物种分布、溶剂分解、CEI形成以及固态传输的耦合响应——而非完全无穿梭机制的决定性证据。这一区分调和了关于穿梭效应减弱的报道与残留溶解及界面不稳定性证据之间的矛盾。12]. Thus, carbonate media often suppress long-range polysulfide transport kinetically rather than eliminating polysulfide formation thermodynamically. Partial dissolution, short-lived soluble intermediates, and CEI rupture remain possible, particularly during early activation, at high sulfur loading, or when the carbon host is insufficiently confining. The monotonically sloping voltage profile and lower operating voltage commonly observed in carbonate systems therefore reflect a coupled response of sulfur speciation, solvent decomposition, CEI formation, and solid-state transport—not definitive proof of a completely shuttle-free mechanism. This distinction reconciles reports of reduced shuttle with evidence for residual dissolution and interfacial instability.
2.2. 技术挑战
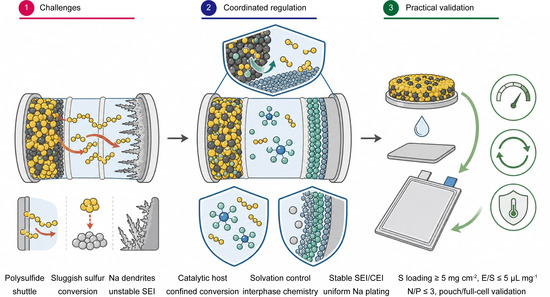
钠硫电池在分子、电极和电池层面面临着相互加剧的限制。虽然这些问题与锂硫电池中遇到的问题相似,但在钠硫系统中其严重程度明显更高。主要挑战包括:(i) 硫本身较低的电子电导率(~10−30S cm−1),这限制了其在液体电解质中的电化学活性;(ii) 由于循环过程中形成Na2,导致硫电极结构退化,破坏了颗粒间的电子传输路径;以及(iii) 电极钝化引起的阻抗逐渐增加[n与锂硫系统相比,这些挑战在钠硫电池中更为严峻,其中缓慢的氧化还原动力学和增强的多硫化物扩散共同导致性能提升尤为困难。13,14,15]. Compared with Li-S systems, these challenges are exacerbated in Na–S batteries, where sluggish redox kinetics and enhanced polysulfide diffusion combine to make performance improvements particularly difficult.
2.2.1. 穿梭机制
在醚基电解质中,长链钠2(通常 4 ≤n≤ 8)在热力学上可溶,并能穿过隔膜扩散 []。它们在钠表面发生化学还原,随后返回正极,形成寄生氧化还原穿梭,降低库仑效率并消耗硫和钠的背包 [相比之下,在碳酸酯电解液中,表观上的穿梭抑制可能源于快速形成的溶剂衍生CEI、低游离溶剂活性、纳米限域效应或转化为溶解度较低的物种。这些机制属于动力学和界面过程:它们可以在实验时间尺度内固定多硫化物,但并不代表平衡溶解度为零。因此,多硫化物的控制应通过三个独立的描述符——热力学溶解度、穿过隔膜的动力学传输以及界面转化/固定——来进行讨论,而不是采用二元的“穿梭/无穿梭”分类。尽管在锂硫电池中也能观察到这种穿梭效应,但钠更强的亲核性扩大了动力学差异,使得室温钠硫电池中的穿梭效应更为剧烈。这会导致库仑效率迅速下降和容量加速衰减。16,17]. Their chemical reduction at the Na surface and subsequent return to the cathode establish a parasitic redox shuttle, lowering Coulombic efficiency and depleting both sulfur and Na inventory [18,19]. In carbonate electrolytes, by contrast, apparent shuttle suppression may arise from rapid solvent-derived CEI formation, low free-solvent activity, nanoconfinement, or conversion to less-soluble species. These mechanisms are kinetic and interfacial: they can immobilize polysulfides over experimental timescales without proving zero equilibrium solubility. Accordingly, polysulfide control should be discussed through three separate descriptors—thermodynamic solubility, kinetic transport across the separator, and interfacial conversion/immobilization—rather than through a binary ‘shuttle/no-shuttle’ classification. Although this shuttle effect is also observed in Li-S batteries, the stronger nucleophilicity of sodium widens the kinetic differences, making the shuttle more aggressive in room-temperature Na–S cells. This leads to rapid Coulombic efficiency loss and accelerated capacity fade.
阴极宿主工程仍然是缓解多硫化物穿梭最直接且被广泛探索的方法。基于多孔碳基质物理吸附的传统策略依赖于微弱且非选择性的范德华力;然而,在高硫载量和贫电解质条件下,孔隙会发生饱和,多硫化物穿梭仍会基本不受控制地持续发生[30然而,孔隙结构也带来了根本性的权衡。微孔增强了限域效应并有利于短链或准固态转化,但限制了硫的读档和电解质渗透;介孔缩短了离子传输路径并能容纳产物,但可能导致多硫化物逃逸;大孔改善了润湿性并缓冲体积变化,但降低了体积能量密度。因此,只有当孔隙体积、硫分布、曲折度和电解质背包得到协同优化时,分级孔网络才更具优势。此外,原始碳材料的非极性表面与极性多硫化物之间的电子耦合有限,导致转化动力学缓慢。 导电添加剂必须贯穿整个电极厚度形成连续网络,而粘结剂必须在反复转化过程中保持粘附力。最近的SPAN研究表明,聚丙烯酸通过与极性C=N基团形成氢键,能够比传统PVDF更均匀地分布应力,并维持2.6 mAh cm²的面积容量−2超过200个循环[31]。这一实例强调了粘结剂化学、浆料流变学、辊压密度和集流体粘附力,决定了催化材料在实际负载下是否仍能保持活性。 缺陷工程和杂原子配位改变了局部电子态密度,从而调节钠的吸附-转化平衡2五边形缺陷破坏了π共轭碳晶格,使电荷局域化,并降低了S-S键断裂的能垒,如图n3a所示;Zheng等人报道了在0.1 C下循环100次后容量为1275 mAh g,以及在3 C下循环600次时每循环衰减率为0.035%,如图所示图3−1b []。其机理目标并非最大吸附:过强的结合会使中间体固定并阻碍产物脱附。相反,有效的宿主会趋向于萨巴蒂尔型最优状态,即吸附既能抑制逃逸,又能允许快速转化和NaS释放。32]. The mechanistic objective is not maximal adsorption: excessively strong binding can immobilize intermediates and retard product desorption. Effective hosts instead approach a Sabatier-type optimum in which adsorption suppresses escape while allowing rapid interconversion and Na2S release. 图3。 () PC合成过程的示意图;() S/PC、S/NNC和S/NC在3 C下的长期循环稳定性。红色空心圆圈代表库仑效率。经许可转载[],版权所有2024,Wiley-VCH;() TM-S-C@MC结构及其硫还原反应催化过程的示意图。经许可转载[32], 版权所有 2025, Wiley-VCH。c) Schematic illustration of TM-S-C@MC structure and its sulfur reduction reaction catalytic process. Reproduced with permission [22], Copyright 2025, Wiley-VCH. Wei等人将催化位点与空间限域集成于异质界面纳米反应器中[22]。界面电子耦合使过渡金属d带中心发生偏移,增强了选择性化学吸附并加速了还原过程,同时周围的碳壳层限制了物种流失并适应了扩展包,如图3c所示。重要的是,该系统还在6.2 mg cm−2硫载量和E/S比为9 μL mg的条件下进行了评估−1,并且采用软包电池配置。尽管这仍高于严格的E/S ≤ 5 μL mg−1此处采用的基准测试,代表了比传统低负载币电池更具信息量的实际测试。 正极设计的核心挑战在于同时抑制多硫化物的溶解/穿梭并加速硫的氧化还原动力学。Zhang等人[33]通过在多通道碳纳米纤维中嵌入MoC-W2C异质结构,促进了准固态转化路径。这种异质界面促进了电子/离子的快速传输,使电极在4 Ag−1下循环3500次后仍能保持200 mAh g的容量。与此同时,Li等人[−1] 设计了一种不对称的锰-氮34配位基团增强了d-p轨道杂化,从而提高了多硫化物的催化转化率,最终使容量保持在458 mAh g2在3 C下循环2300次后。更令人瞩目的是,Li等人[−1]开发了一种Fe-Co双原子催化剂,其中Fe的引入使Co(II)从低自旋态转变为高自旋态,显著加速了钠多硫化物的相互转化(35图4a,b). Fe–Co/NC/S电极在第二阴极峰和阳极峰之间仅表现出0.87 V的电压差——显著低于Co/NC(0.92 V)和Fe/NC(1.04 V)对应材料——表明极化显著降低(图4c). Fe–Co双原子位点改变了Co的自旋态并降低了极化;还展示了含有5.6 mg cm硫的高负载电池。−2图4d进一步证实了341.1 mAh g的放电容量在5 A g−1。总的来说,这些研究强调了电子结构调节和界面工程可以从根本上改变多硫化物的反应路径。扩展这一范式,高等人[−1]构建了一种由硫代碲酸钠(Na36)介导的异质结构Na2S/Na2Te@C正极2) 界面。该结构中丰富的电子/离子通道在提高活性材料利用率的同时,抑制了多硫化物的穿梭效应(3图4e),使得在无负极配置下初始放电容量达到634 mAh g。然而,这些进展大多仍局限于低硫载量下的实验室规模评估。它们在高硫质量载量和贫电解液等实际条件下的运行机制——仍有待系统阐明。−1 in an anode-free configuration. Nevertheless, the majority of these advances remain confined to laboratory-scale evaluations under low sulfur loadings. Their operative mechanisms under practical conditions such as high sulfur mass loading and lean electrolyte—await systematic elucidation. 图4。 () Co/NC和Fe–Co/NC中的自旋态调制与d-d相互作用;(,) 循环伏安法对比以及() Fe–Co/NC/S、Co/NC/S和Fe/NC/S正极的倍率性能。经许可转载[],版权所有2025,美国化学学会;() 提升钠电化学性能的机理示意图)介导的异质结构NaRT钠硫电池中的Te@C。经许可转载[35],版权所有2024,Wiley-VCH。e) Schematic mechanism for enhancing the electrochemical performance of Na2S/Na2Te@C in RT Na–S batteries. Reproduced with permission [36], Copyright 2024, Wiley-VCH. 然而,必须考虑动态活性位点重构:例如,电化学生成的MoS上的Mo单原子可能成为真正的催化中心,而非循环前识别的原始相[2]。因此,需要通过原位光谱、死后质量平衡和匹配读档对照来建立因果结构-活性关系[37]。
3.2. 负极:界面工程与沉积行为调控
金属钠负极面临着枝晶生长和寄生界面反应的双重挑战——这两者在富含多硫化物的环境中都会加剧。为了应对这一挑战,刘等人[38]使用了一种含有FSI−/TFSI−阴离子和FEC的不可燃离子液体电解质,在钠表面生成了富含无机物且含F的无机富集固体电解质界面(SEI),从而促进了钠的均匀沉积并抑制了枝晶的生长(图5a). 利用FSI的协同效应-/TFSI−阴离子和氟代碳酸乙烯酯(FEC),该电解质实现了565 mAh g的容量保持率−1在0.2 A g下循环500次后−1 (图5b,c)。相比之下,Wang等人[39]引入了三氟甲磺酸锡(Sn(OTf)2) 转化为不可燃的磷酸盐基电解质。通过修饰钠离子溶剂化壳层和界面化学,该添加剂促进了含有钠-锡合金的SEI层与阴极CEI层的共同形成,使电池容量从322 mAh g+d) 提升至906 mAh g。由此产生的钠-硫全电池还表现出优异的倍率性能,进一步证实了Sn(OTf)带来的显著电化学提升−1 (图5e)。2 (图5e). 图5. () 采用IL-FE电解质的S@C||Na电池示意图。() 0.2A g下的循环性能) 0.2A g下的初始充放电曲线。经许可转载[−1. (], 版权所有 2025, WILEY-VCH. () 在0.5A g下的循环性能−1和(38)使用含锡(OTf)和不含锡(OTf)添加剂电解质的钠硫全电池的倍率性能。红色空心圆圈代表库仑效率。经许可转载[],版权所有2024,WILEY-VCH。) Cycling performance at 0.5A g−1 and (e) rate performance of Na–S full cells using the electrolyte with and without Sn (OTf)2 additive. The red hollow circle represent the Coulombic efficiency. Reproduced with permission [39], Copyright 2024, WILEY-VCH. 这些界面应从成分、传输和力学性能方面进行比较,而非仅以“稳定的SEI/CEI”这一通用标签来概括。富NaF层具有高界面能和机械刚性,但若过厚则可能产生电阻;含合金的SEI可改善亲钠性并促进钠的侧向扩散,但会消耗添加剂和活性钠;富有机物组分可增强弹性,但仍易受亲核攻击。因此,长期验证需要考察固定累积面积容量后的阻抗演变、钠库仑效率、燃料费分析和形貌变化,而非仅依赖短期的对称电池测试。 除了基于添加剂的方法,界面设计还可以通过溶剂工程来推进。Weng等人[40]揭示了当FEC作为唯一溶剂时,CEI形成的两阶段机制(图6a):快速的亲核攻击结合电化学裂解产生了一种独特的、富含NaF的“巧克力饼干”双层CEI。结合阳极上富含氟的SEI,仅含FEC的S@MRP||Na全电池在0.1 C至2 C的倍率下,性能均优于含PCE的对应电池(图6b) 并保留了 456 mAh g−1在0.5 C下循环1000次后,库仑效率接近1(图6c)。这些结果表明,构建具有高离子电导率和机械强度的界面对于抑制枝晶至关重要。然而,目前大多数研究仍基于半电池评估。在实际条件下(如低N/P比和贫电解液)稳定全电池配置中的钠金属负极仍然是一个重大挑战。 图6。 () 具有两种电解质的S@MRP||Na电池中完整CEI形成机制的示意图。()倍率性能。()0.5 C下的长循环性能。红色空心圆圈代表库仑效率。经许可转载[],版权所有2025,WILEY-VCH。c) Long-cycle performance at 0.5 C. The red hollow circle represent the Coulombic efficiency. Reproduced with permission [40], Copyright 2025, WILEY-VCH.
3.3. 电解质:从溶剂化结构到界面化学的精准设计
电解质既是离子传输介质,又是硫物种的溶剂,还是SEI/CEI形成的先驱体。其影响不能仅归结为多硫化物的溶解度。供体强度和盐缔合决定平衡物种分布;粘度和电导率控制动力学传输;界面优先分解决定溶解物种是被固定还是新鲜表面保持暴露。因此,电解质设计必须平衡热力学溶解度、动力学穿梭抑制、界面钝化、钠沉积效率、厚电极润湿性以及安全性。 Pai等人[41]创新性地采用甲苯——一种非氟化、低成本的稀释剂——来构建局部高浓度电解液(LHCE)。甲苯不仅提供了还原稳定性,还调节了溶剂化结构,促进了阴离子主导的团簇形成,从而在钠金属表面促进形成致密且富含无机物的SEI(图7a)。该界面有效抑制了枝晶生长,并最大限度地减少了电解液与负极之间的寄生相互作用。如图图7所示b,在2 M-DME电解液中,多硫化物攻击会导致形成粗糙的枝晶,而经过LHCE循环的电极则保持平滑的平面形貌。该方法以牺牲部分溶剂化能力为代价,换取了增强的界面稳定性,同时缓解了多硫化物穿梭和枝晶的形成。扩展这一范式,Yao等人[42]系统地研究了溶剂分子框架,揭示了溶剂化结构与电双层(EDL)化学之间的决定性联系。一种以四氢吡喃(THP)为溶剂的局部高浓度电解液(LHCE)不仅通过溶剂化结构重组降低了多硫化物的溶解度,还促进了持久的无机固体电解质界面膜(SEI)的形成,从而在1.0 C倍率下实现了超过500次的稳定循环,且每循环容量衰减率仅为0.07%(图7所示c)。这些结果表明,必须将体相溶剂化与界面组成进行协同设计。 图7。 () 使用非氟稀释剂甲苯的电解质溶剂化结构示意图;() 循环300小时后Na||Na对称电池中钠金属的SEM图像。经许可转载[],版权所有2024,WILEY-VCH;() 采用LHCE-THP/ETFE电解质的Na–S电池在1 C倍率下的长循环性能。橙色空心圆圈代表库仑效率。经许可转载[41],版权所有2025,WILEY-VCH。c) Long-cycle performances of Na–S cells with LHCE-THP/ETFE electrolyte at 1 C rate. The orange hollow circle represent the Coulombic efficiency. Reproduced with permission [42], Copyright 2025, WILEY-VCH. 在随后的研究中,Yao等人[43]提出了一种“内外鞘协同屏蔽”策略。通过采用空间位阻的1,2-二甲氧基丙烷(DMP)作为内壳溶剂,额外的甲基有效地将多硫化物排除在主要溶剂化鞘之外(图8a)。作为补充,具有低溶剂化能力的氟化醚(TFTFE)作为外稀释剂,进一步抑制了多硫化物的溶解。这种双鞘设计为从源头上抑制穿梭效应提供了新视角。与此同时,Zou等人[44] 开发了一种弱溶剂化阴离子稳定(WSAS)电解质,重新平衡了钠+-溶剂和钠+-阴离子相互作用,产生大量接触离子对(CIPs)和聚集体(AGGs)。由此产生的电解质在宽温度范围(-40 °C至60 °C)内支持4.0 V级层状氧化物正极,并实现平均钠沉积/剥离库仑效率为99.89%(图8b). 这些进展凸显了电解质设计从简单的组分选择向精确的溶剂化结构工程的演进。然而,此类局部高浓度电解质(LHCEs)也带来了不容忽视的代价:高浓度盐和氟化稀释剂增加了成本和环境负担;粘度可能损害润湿性和低温传输性能;离子电导率降低会增加厚电极的极化;而有限的游离溶剂可能会阻碍高硫载量下的完全利用。因此,开发具有成本效益、可回收性且本质安全的配方,对于商业化应用仍然至关重要。 图8. () 不同LHCE中钠电池的示意图。经许可转载[],版权所有2025,美国化学学会;(43) Na||Cu不对称电池在1.0 mA cm下的循环性能钠沉积/剥离库仑效率(CE)。经许可转载[],版权所有2024,WILEY-VCH。−2. Reproduced with permission [44], Copyright 2024, WILEY-VCH.
3.4. 全固态钠硫电池:抑制长程穿梭,持久界面化学
全固态钠硫电池以固-固或局部受限的转化反应取代了液态介导的长程多硫化物传输。这种结构可以抑制宏观溶解和穿梭效应,但无法消除硫中间体、界面副反应或化学-机械失效。硫化物电解质提供高钠+导电性以及与硫的紧密化学亲和力,但它们对水分敏感,并且会发生氧化还原分解;硼氢化物或含卤素的导体可能提供更宽的稳定性窗口,但会带来加工、压力或成本方面的限制。在所有情况下,反应动力学都取决于活性硫、离子导体和电子导体的渗透三相网络。 最近的研究已转向全固态钠硫电池,其前提是固态电解质能有效抑制液态电解质系统中特有的多硫化物长程溶解和扩散。然而,这并不意味着硫中间体形成或界面副反应被完全消除。Nguyen等人[45]通过原位扫描微束XRD、原位XPS和离位XAS(图9a)在固态电池中检测到了“隐蔽的多硫化物”。在Na3PS4-型电解质,他们鉴定出多种晶体和非晶态多硫化物——包括Na2相,这些相此前仅在高温高压下稳定——它们在整个循环过程中持续存在(3图9b). 这一发现挑战了固态电池界面化学的传统认知,表明即使没有液体介质,硫转化路径依然存在,尽管受到局部应力、界面接触和离子渗透的限制。此外,他们的研究结果还表明,施加的压力既是热力学变量,也是传输参数:压力不足会导致接触丧失和离子隔离,而压力过大则可能改变相选择、使路径致密化并加剧局部应力。本质上,虽然固态电解质充当了物理屏障,但它们无法阻止由硫氧化还原中间体引起的界面复杂问题。b). This finding challenges the conventional understanding of interfacial chemistry in solid-state batteries, demonstrating that sulfur conversion pathways persist even without liquid media, albeit constrained by local stress, interfacial contact, and ionic percolation. Moreover, their results also demonstrate that applied pressure is both a thermodynamic variable and a transport parameter: insufficient pressure causes contact loss and ionic isolation, whereas excessive pressure can alter phase selection, densify pathways, and aggravate local stress. In essence, while solid electrolytes act as physical barriers, they cannot prevent interfacial complications arising from sulfur-redox intermediates. 图9。 () 充放电过程中电池截面应力分布随时间的变化;() 充放电过程中反应路径的总结。经许可转载[],版权所有2025,美国化学学会;() 5%SP-TiS45//Na在不同时间暴露于50%相对湿度空气中的NSS2电解质下,1 C倍率下的Sn ASSSBs。空心圆圈代表库仑效率。经许可转载[],版权所有2024,WILEY-VCH。2//Na5Sn ASSSBs at 1 C using NSS2 electrolyte exposed to 50% RH air for different times. The hollow circle represent the Coulombic efficiency. Reproduced with permission [46], Copyright 2024, WILEY-VCH. 实际的全固态电池开发必须解决正极复合材料的均匀性、堆叠压力保持、界面电阻、电子泄漏、体积变化适应性以及制造过程中的环境稳定性问题。针对硫化物电解质的吸湿敏感性,Guo等人[46]通过空位工程和构型熵增强,设计了一种耐潮湿空气的Na3−xSb1−4x(SnWCaTi)x相。相应的固态电池在露点为13.8 °C的空气中暴露30分钟后,在1 C倍率下仍能保持100次循环的稳定循环(4图9c),强调了环境稳定性对于固态电池的实际部署与电化学性能同样重要。空位和熵工程改善了硫化物电解质的耐潮湿空气能力,但其性能应在真实的干燥室暴露后以及具有工业相关面积容量的电池中进行验证。原位衍射、XAS、拉曼光谱、声学/机械诊断以及冷冻电子显微镜将对于将相演变与接触损失和断裂联系起来至关重要[c), underscoring that environmental stability is as critical as electrochemical performance for the practical deployment of solid-state batteries. Vacancy and entropy engineering have improved humid-air tolerance of sulfide electrolytes, but performance should be validated after realistic dry-room exposure and in cells with industrially relevant areal capacity. Operando diffraction, XAS, Raman spectroscopy, acoustic/mechanical diagnostics, and cryogenic electron microscopy will be essential for correlating phase evolution with contact loss and fracture [47].
 图文摘要





